材料计算
材料计算
第一性原理计算
晶格常数、原子坐标、键长、键角、XRD、 电荷密度、态密度、能带,投影态密度、投影能带、COHP、静电势、ELF、功函数、吸附能、 结合能、偏析能、界面能、表面能、形成能、差分电荷密度、bader电荷、mulliken电荷、过渡态搜索、OER、ORR、HER、NRR、CO2RR、 NO3RR、NORR、SRR、迁移能垒、带边电位匹配、内建电场、 介电函数、折射率、吸收光谱、反射光谱、能量损失函数、 声子谱、声子态密度、磁矩、磁化率、自旋密度、弹性常数、弹性模量、体积模量、德拜温度、原子振动频率、压电张量、隐式溶剂模型
分子动力学模拟
径向分布函数(RDF)、均方位移(MSD)、平均力势(PMF)、扩散系数、密度分布、氢键分析、相互作用力、自由能形貌图、界面润湿、 界面扩散、生物大分子动力学模拟、电池电解液、溶剂化结构、分子相互作用、非晶结构、玻璃化转变温度、压痕、 切削、摩擦、热导率、燃烧、热解、焊接、自组装、合金热稳定性、熔点、热膨胀率、相转变、结晶、晶格位错、应力应变曲线、自由体积、化学抛光
机器学习
高通量筛选、势函数训练、预测材料的催化性能、预测反应路径/机理、预测吸附能、预测d带中心、预测结构性质(高熵合金、钙钛矿、二维材料、电解液、 膜电极等)、神经网络、线性回归、 KNN、决策树、随机森林、支持向量机、聚类算法、模型预测、药物设计、数据分析与挖掘、数据可视化、数据库构建和管理、数据检索/下载
DFT计算
电荷分布、静电势、福井函数、偶极矩、HOMO/ LUMO,电离势、自旋密度、空穴-电子分析、反应机理、反应动力学、过渡态、自由能、 结合能、形成焓、激发态、键能、差分电荷密度 、势能面扫描、拉曼光谱、红外光谱、荧光光谱、磷光光谱、圆二色谱、 核磁共振谱、旋光度、极化率、振动耦合、成键分析、氢键、卤键、π-π堆积、硫键、疏水作用力、Hirshfeld表面分析、独立梯度模型、构象搜索
材料计算解决方案
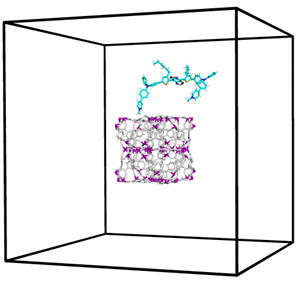
分子动力学
模拟需求:
药物分子与MOF材料的相互作用计算
计算方法:
使用packmol构建初始模型,
使用gromacs2023.5进行npt系综模拟。
可视化通过pymol实现。
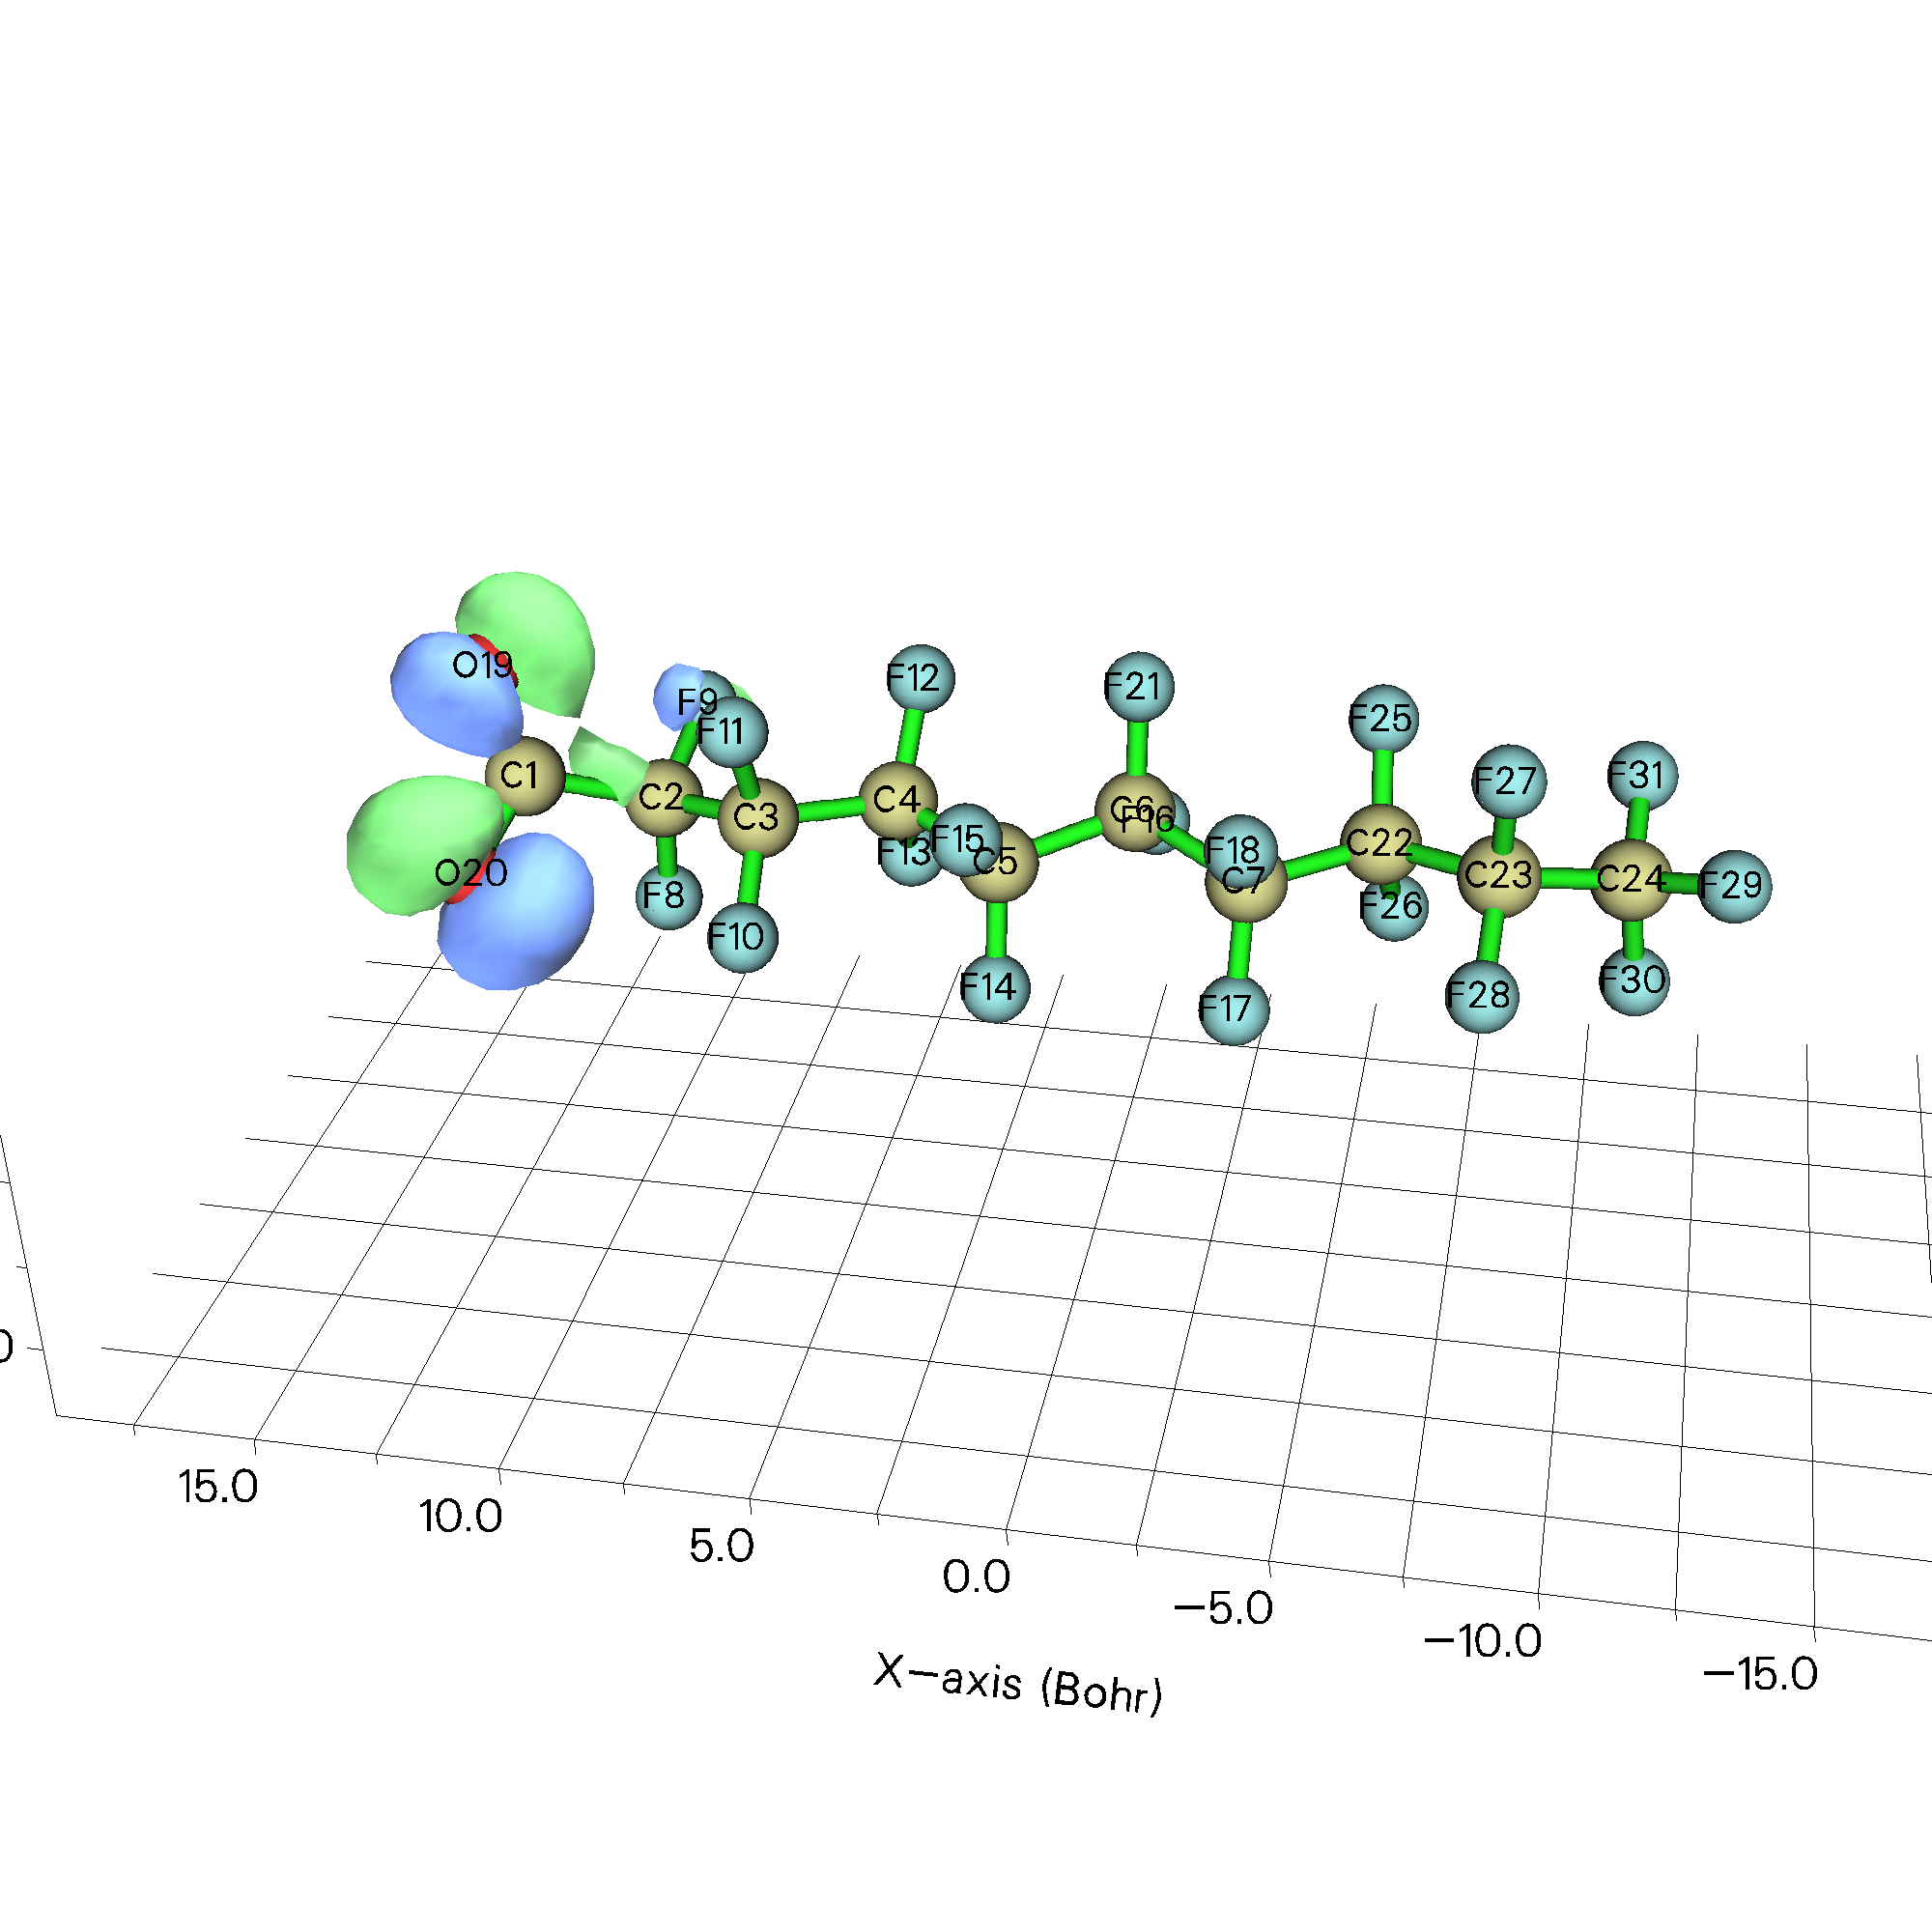
DFT计算
模拟需求:
计算6种氟化物的Homo-Lumo和ESP
计算方法:
使用gaussian view6构建初始模型计算,
使用b3lyp/def2svp和D3矫正,
Homo-Lumo gap计算与可视化通过multifwn实现。
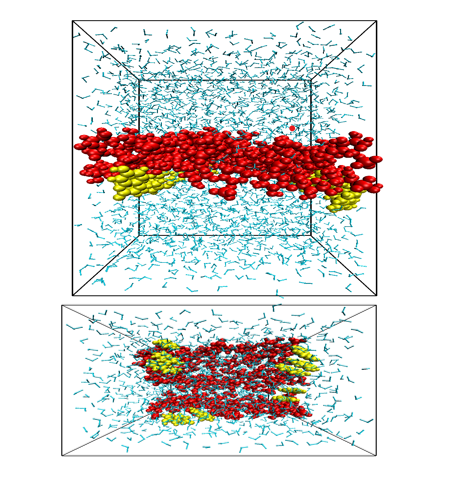
分子动力学
模拟需求:
木质素与有机小分子材料的结合模式
计算方法:
使用gaussian09计算体系的RESP电荷。
使用packmol构建重复单元,
使用gromacs2023.5进行npt系综下模拟。
可视化通过pymol实现。
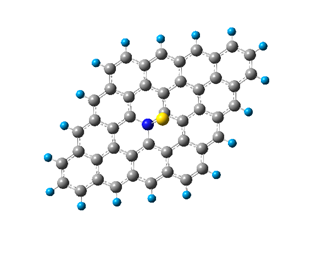
DFT计算
模拟需求:
计算4种改性石墨烯与K离子的结合能
计算方法:
使用gaussian view6构建初始模型计算。
使用b3lyp/def2svp和D3矫正进行优化。
使用b3lyp/def2tzvp和D3矫正进行结合能计算